Premiere: Charité behandelt 19-Jährigen erfolgreich mit CRISPR-Therapeutikum
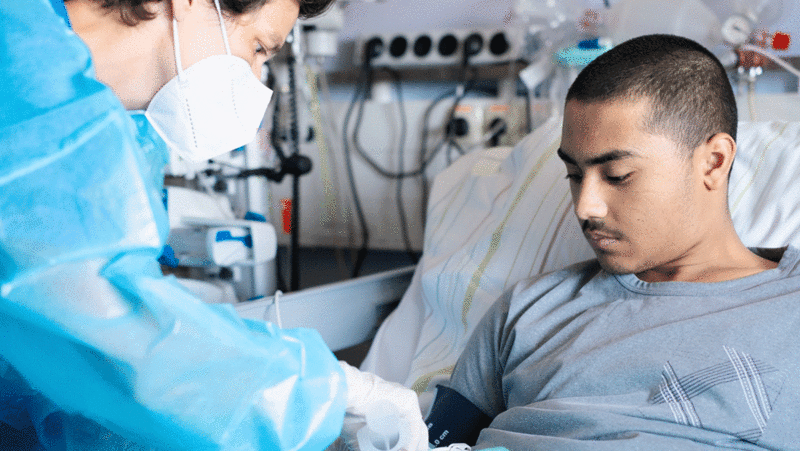
Dem 19-jährigen Mohammad wurde das Gentherapeutikum im Mai unter Anwesenheit der CRISPR-Entdeckerin und Nobelpreisträgerin Prof. Emmanuelle Charpentier an der Charité – Universitätsmedizin Berlin verabreicht. Das Medikament ist das weltweit erste CRISPR-Therapeutikum, das eine Zulassung erhalten hat. Vier Monate nach Gabe des Arzneimittels ist Mohammad nicht mehr von Bluttransfusionen abhängig und führt einen normalen Alltag.
„Am 28. Mai ist aus Grundlagenforschung medizinische Versorgung geworden“, sagt PD Dr. Lena Oevermann, Oberärztin an der Klinik für Pädiatrie mit Schwerpunkt Onkologie und Hämatologie der Charité und Leiterin des Programms für Hämoglobinopathien. An diesem Tag hat sie Mohammad die Gentherapie Exa-cel verabreicht. Exa-cel steht für Exagamglogene Autotemcel und ist ein neuartiges Arzneimittel, das in das Erbgut von Blut-Stammzellen des jungen Patienten eingreift, um seine schwerwiegende Erbkrankheit zu heilen. Emmanuelle Charpentier hat mit einem von ihr gegründeten Unternehmen die Basis für seine Entwicklung gelegt.
Meilenstein in der Medizin
Die für den Erbgut-Eingriff notwendige Genschere CRISPR-Cas9 hat Emmanuelle Charpentier zusammen mit ihrer Kollegin Prof. Jennifer Doudna 2012 erstmals beschrieben. Eigentlich nutzen Bakterien die Genschere, um sich gegen Viren zu wehren, sie ließ sich jedoch zu einem präzisen Genwerkzeug entwickeln, das in der biowissenschaftlichen Forschung sehr weite Verbreitung fand. 2020 erhielten die beiden Entdeckerinnen dafür den Chemie-Nobelpreis.
„Jetzt, nur 14 Jahre nach der Erstbeschreibung, ist die Genschere Teil eines Medikaments, mit dem wir schwerkranke junge Menschen im Rahmen der regulären klinischen Versorgung behandeln“, betont Prof. Heyo K. Kroemer, Vorstandsvorsitzender der Charité. „Dass diese Therapie nun erstmals in Deutschland nach ihrer Zulassung an der Charité eingesetzt wird, ist ein Meilenstein in der Medizin. Die Charité steht dafür, medizinischen Fortschritt zu den Patientinnen und Patienten zu bringen. Die Behandlung von Mohammad zeigt ganz konkret, was das bedeuten kann.“
Weltweit werden jedes Jahr rund 60.000 Kinder mit einer schweren Beta-Thalassämie geboren, auch Mohammad ist mit dieser Erkrankung auf die Welt gekommen. Grund dafür ist ein genetischer Defekt, der die Bildung des Blutfarbstoffs Hämoglobin beeinträchtigt. Als Bestandteil der roten Blutkörperchen transportiert Hämoglobin Sauerstoff in alle Bereiche des Körpers. Bei einer Beta-Thalassämie erreicht nicht genug Sauerstoff die Gewebe, es fehlt also der Treibstoff für elementare Stoffwechselvorgänge in den Zellen. Unbehandelt versterben Betroffene mit einer schweren Form der Erkrankung noch im Kleinkindalter.
Gentherapie für besonders schwere Fälle
Um zu überleben, benötigen Kinder mit schwerer Beta-Thalassämie alle drei Wochen Bluttransfusionen, die auf Dauer allerdings teils gravierende Nebenwirkungen haben. In solchen Fällen kommt eine Stammzelltransplantation zum Einsatz, die die Erkrankung heilen kann. Voraussetzung dafür ist, dass ein geeigneter Stammzellspender gefunden wird und der Gesundheitszustand der Patientin oder des Patienten einen solchen schwerwiegenden Eingriff überhaupt erlaubt.
„Leider kommt eine Stammzelltransplantation nur bis zum 14. Lebensjahr infrage, weil danach die Risiken für Komplikationen zu groß werden“, erklärt PD Dr. Lena Oevermann. „Auch Mohammad war schon zu alt für den Eingriff. Weil es für ihn also keine andere Behandlungsoption gab, haben wir ihm nach Einzelfallprüfung bei der Krankenkasse Exa-cel verabreicht.“
Mehrmonatige Behandlung
Exa-cel ist keine Substanz, sondern ein zellbasiertes Gentherapeutikum, deshalb erstreckte sich die Behandlung über circa zwölf Monate. „Wir haben zunächst die Blutstammzellen des Patienten dazu angeregt, aus dem Knochenmark ins Blut auszuschwärmen“, erläutert die Medizinerin. „Nachdem wir die Stammzellen maschinell herausgefiltert hatten, haben wir sie zu Laboren des Herstellers in den Niederlanden gesendet.“
Vor Ort erfolgte der genetische Eingriff: Mithilfe der Genschere CRISPR wurde in den Stammzellen des Patienten das Gen für die Gamma-Globin-Kette wieder angeschaltet. Diese Hämoglobin-Untereinheit produziert jeder Mensch noch im Mutterleib, sie ist Bestandteil des sogenannten fötalen Hämoglobins. Nach der Geburt stellt der Körper die Bildung natürlicherweise ein.
„Durch den genetischen Eingriff wurden die Stammzellen nun wieder in die Lage versetzt, fötales Hämoglobin zu produzieren“, erklärt Lena Oevermann. „Weil das fötale Hämoglobin genauso gut Sauerstoff transportieren kann wie das im Erwachsenenalter gebildete, kann es den Sauerstoffmangel bei Menschen mit Beta-Thalassämie beseitigen.“
900 Millionen Zellen für ein Leben mit ausreichend Sauerstoff im Blut
Bevor Mohammad seine genveränderten Stammzellen wieder zurückbekommen konnte, musste mittels sogenannter Chemokonditionierung Platz in seinem Knochenmark geschaffen werden. Am 28. Mai dann war es endlich so weit. „Wir konnten Mohammad über 900 Millionen seiner genveränderten Stammzellen per Infusion ins Blut zurückgeben“, sagt Lena Oevermann. Die Zellen waren zuvor eine mehrmonatige Qualitätsprüfung durchlaufen, um den Erfolg des genetischen Eingriffs sicherzustellen.
Über die folgenden etwa sechs Wochen siedelten sich die Stammzellen im Knochenmark des Patienten an und begannen, neue Blutzellen zu produzieren. „Mohammads Körper hat innerhalb von 40 Tagen angefangen, das fötale Hämoglobin zu bilden, es macht mittlerweile schon 85 Prozent seines Gesamt-Hämoglobin-Spiegels aus“, sagt seine behandelnde Ärztin. „Es wird insgesamt etwa ein halbes Jahr brauchen, bis die volle Hämoglobin-Produktion erreicht ist. Erfreulicherweise liegt der Gesamt-Hämoglobin-Wert aber schon jetzt im Normbereich, sodass keine Bluttransfusionen mehr nötig sind. Auch Mohammads Immunsystem ist regeneriert, es geht ihm aktuell wirklich hervorragend.“
Start in ein neues Leben
Insgesamt hat der Patient die Behandlung gut vertragen, er konnte knapp sechs Wochen nach Verabreichung der genveränderten Zellen aus der Charité entlassen werden. Dennoch ist die Therapie ein umfassender Eingriff, der mit Nebenwirkungen und auch langfristigen Risiken einhergeht.
„Die Chemokonditionierung bringt akute Nebenwirkungen wie schmerzhafte Entzündungen der Schleimhäute mit sich, sie macht mit einiger Wahrscheinlichkeit unfruchtbar und kann Leberschäden verursachen“, sagt Lena Oevermann. „Außerdem haben wir noch keine Daten zur langfristigen Sicherheit und Wirkung der Gentherapie.“
Mit der bedingten Zulassung des Arzneimittels ist daher festgelegt, dass Patienten, die Exa-cel erhalten, für 15 Jahre nachbeobachtet werden. „Für Mohammad beginnt jetzt aber ein völlig neues Leben“, sagt seine behandelnde Ärztin. „Nach nur dieser einen Gabe des Gentherapeutikums hat er die Chance auf einen symptomfreien, normalen Alltag, und möchte gern eine Ausbildung beginnen. Dafür wünschen wir ihm viel Erfolg und alles erdenklich Gute.“
Quelle: Charité
Artikel teilen